二类与三类医疗器械包装 合规要求、验证要点与常见误区
医疗器械包装并非简单的“盒子加说明书”,而是产品安全有效性的重要组成部分。对于二类、三类医疗器械而言,包装既是无菌屏障系统的核心载体,也是法规注册、生产质量管理和临床使用安全的关键环节。围绕“二类三类医疗产品包装 医疗器械”这一主题,本文将从法规定位、包装系统组成、验证要点、标签与说明书要求以及常见误区等方面展开说明,帮助相关从业者建立系统认知。
一、二类与三类医疗器械包装的法规定位
在我国医疗器械分类管理中,第二类、第三类医疗器械通常具有较高风险,尤其是三类器械多为植入、生命安全支持或长期接触人体的产品。因此,其包装要求明显高于一类产品。
根据《医疗器械监督管理条例》《医疗器械说明书和标签管理规定》以及YY/T 0316、YY/T 0681、ISO 11607等标准,二类、三类医疗器械包装需要满足以下基本目标:
- 保持产品无菌状态,直到打开包装使用;
- 保护产品在运输、贮存过程中免受物理损伤和污染;
- 便于医护人员识别、开启和无菌传递;
- 提供充分的标识信息,确保可追溯性;
- 在货架期内维持性能稳定。
对于三类器械来说,包装往往被视为无菌屏障系统的重要组成部分,其失效可能直接导致产品污染、感染风险上升,甚至引发召回。因此,包装验证资料通常需要在产品注册申报中作为技术文件提交。
二、医疗器械包装系统的组成
一个完整的医疗器械包装系统通常包括初包装、次级包装和运输包装。
- 初包装(无菌屏障系统)
初包装是直接接触产品或构成无菌屏障的部分,常见形式包括:
- 透析纸/ Tyvek 与膜热封袋;
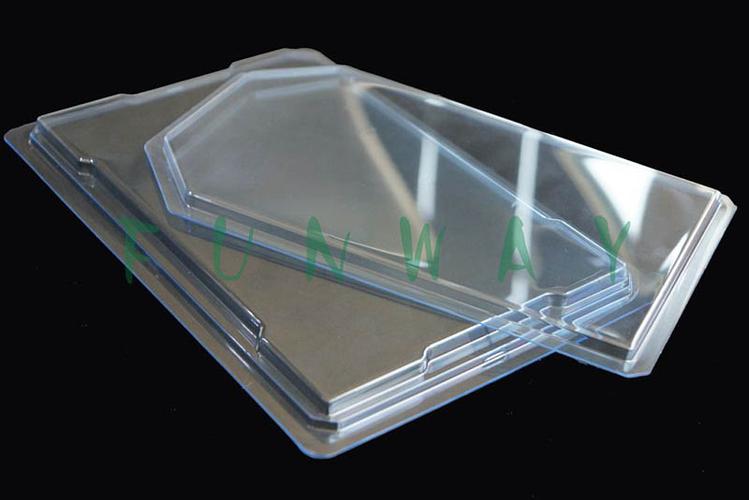
- 吸塑盒与透析纸盖材;
- 玻璃瓶、西林瓶、预灌封注射器;
- 泡罩包装、铝塑包装;
- 无纺布、皱纹纸包裹系统。
对二类、三类器械而言,初包装的核心是“无菌屏障”。它需要具备微生物阻隔性能,同时允许灭菌因子穿透(如环氧乙烷、蒸汽、辐照等)。
- 次级包装
次级包装用于保护初包装,通常包括中盒、标签说明书、附件等。它不直接参与无菌屏障,但影响产品贮存、运输和识别。
- 运输包装
运输包装又称三级包装,主要用于仓储和运输保护,如瓦楞纸箱、缓冲材料、托盘等。其设计需考虑堆码、跌落、振动、温湿度等环境因素。
三、二类与三类医疗器械包装验证要点
包装验证是确保包装系统在设计、灭菌、运输、贮存全过程中持续有效的关键。通常包括包装完整性验证、灭菌适应性验证、运输验证、货架期验证等。
- 包装完整性验证
包装完整性是无菌屏障系统的核心指标。常见测试包括:
- 染色液穿透试验:检测密封处或材料孔隙是否泄漏;
- 气泡试验:适用于透气包装,观察气泡判断泄漏;
- 微生物挑战试验:评价包装对微生物的阻隔能力;
- 密封强度测试:测量热封区域的剥离强度或爆破强度。
对于二类、三类器械,通常需要进行加速老化后的完整性测试,以证明货架期内包装性能稳定。
- 灭菌适应性验证
不同灭菌方式对包装材料和密封工艺影响不同。例如:
- 环氧乙烷灭菌要求包装具有透气性,便于气体交换;
- 辐照灭菌需考虑材料耐辐照性和老化;
- 蒸汽灭菌要求材料耐高温高湿;
- 过氧化氢等离子灭菌则需关注材料兼容性和穿透性。
因此,在包装设计阶段就应明确灭菌方式,并进行匹配性验证。
- 运输与贮存验证
运输验证通常依据ASTM D4169、ISTA系列标准或GB/T 4857系列标准进行,模拟跌落、振动、堆码、低气压等条件。验证后需再次检测包装完整性和产品性能。
- 货架期验证
货架期验证用于支持产品有效期声明。常见做法是采用加速老化试验,结合实时老化试验进行确认。验证后需评估包装完整性、材料性能、标签耐久性等。
四、标签与说明书要求
二类、三类医疗器械的包装标签必须符合《医疗器械说明书和标签管理规定》。一般应包含:
- 产品名称、型号规格;
- 注册人/备案人名称、住所、联系方式;
- 医疗器械注册证编号或备案凭证编号;
- 生产日期、使用期限或失效日期;
- 生产批号或序列号;
- 灭菌方式及无菌标识;
- 一次性使用标识、不得重复使用等警示;
- 说明书要求的其他内容。
对于三类器械,标签信息还应确保在无菌开启后仍可追溯,如批号与产品关联。需要注意的是,标签不能遮挡无菌屏障系统的开启指示,也不能影响灭菌因子穿透。
五、常见误区与合规建议
在实际工作中,二类、三类医疗器械包装常见误区包括:
1. 忽视包装设计与灭菌方式的匹配。
例如,选择不透气材料进行环氧乙烷灭菌,会导致灭菌失败或残留超标。
2. 包装验证只做完成品测试。
验证应覆盖最差情况,如最大装载、最小密封宽度、最不利运输条件等。
3. 标签内容只关注产品信息。
标签还需考虑灭菌、一次性使用、储存条件等警示信息。
4. 忽略包装变更的控制。
包装材料、供应商、密封参数、灭菌方式变化,都可能需要重新验证甚至注册变更。
5. 将运输包装等同于无菌屏障。
运输包装只起保护作用,不能替代初包装的无菌屏障功能。
六、
二类、三类医疗器械包装不是辅助耗材,而是产品质量体系和法规合规的重要组成部分。企业应从设计开发阶段就建立包装系统概念,围绕无菌屏障、灭菌适应、运输保护、货架期稳定和标识合规五个维度开展系统验证。只有将包装纳入产品全生命周期管理,才能更好地满足监管要求,保障临床使用安全。
对于医疗器械注册、质量、生产、采购和法规人员来说,理解包装的合规逻辑,比单纯记住标准条款更重要。包装不过关,产品再先进也可能在灭菌、运输或货架期内失效;而包装验证扎实,则能为产品尽早上市和稳定流通提供可靠保障。
如若转载,请注明出处:http://www.queenmed0769.com/product/24.html
更新时间:2026-10-18 12:55:35