中国医疗器械法律法规框架详解 从基础法规到全生命周期监管
引言
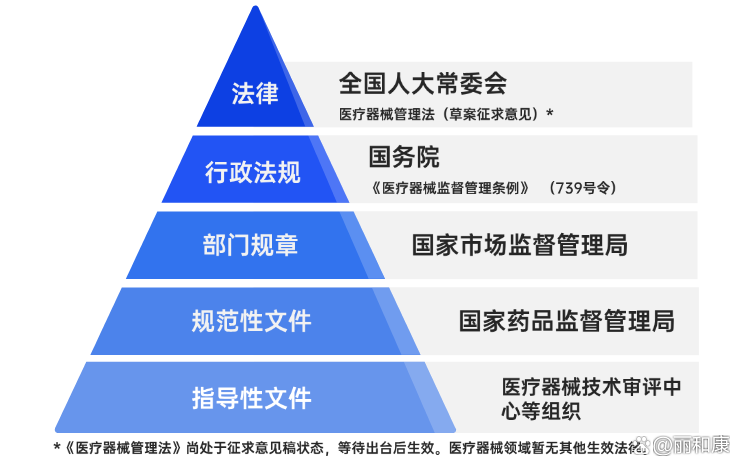
医疗器械产业是关系国计民生的重要行业,其安全性、有效性直接关系到公众健康。经过多年发展,中国已建立起以《医疗器械监督管理条例》为核心,涵盖部门规章、规范性文件和技术指南的多层次法律法规体系。本文将从基础法规出发,系统梳理中国医疗器械法律法规框架,帮助从业者全面理解监管要求。
一、顶层法律:《医疗器械监督管理条例》
2021年6月1日,新修订的《医疗器械监督管理条例》(国务院令第739号)正式施行,这是我国医疗器械监管的“根本大法”。条例确立了医疗器械监管的核心原则:
- 分类管理:根据风险程度由低到高分为第一类、第二类、第三类,分别实行产品备案和注册管理。
- 全生命周期监管:覆盖研制、生产、经营、使用全过程。
- 注册人/备案人制度:明确注册人、备案人对产品全生命周期质量安全承担法律责任。
条例还大幅提高了处罚力度,对违法行为实行“处罚到人”,并引入行业禁入等制度。
二、部门规章:配套实施细则
国家药品监督管理局(NMPA)依据条例制定了多项部门规章,构成法规框架的“四梁八柱”:
- 《医疗器械注册与备案管理办法》:细化注册申报资料要求、审评审批程序、变更注册等。
- 《体外诊断试剂注册与备案管理办法》:针对IVD产品的特殊管理要求。
- 《医疗器械生产监督管理办法》:规定生产许可、质量管理体系、委托生产等。
- 《医疗器械经营监督管理办法》:明确经营许可与备案、经营质量管理规范等。
- 《医疗器械使用质量监督管理办法》:规范使用单位的采购、验收、贮存、维护等。
- 《医疗器械不良事件监测和再评价管理办法》:建立不良事件监测和再评价体系。
三、规范性文件与技术指南
除法律和规章外,NMPA还发布了大量规范性文件和技术审查指导原则,如:
- 《医疗器械分类目录》(动态调整)
- 《医疗器械网络安全注册审查指导原则》
- 《医疗器械唯一标识系统规则》
- 《医疗器械临床评价技术指导原则》
这些文件虽法律层级较低,但为注册申报和技术审评提供了具体操作指引。
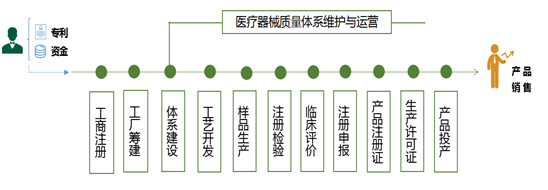
四、全生命周期监管要点
1. 上市前管理
- 分类界定:确定产品管理类别。
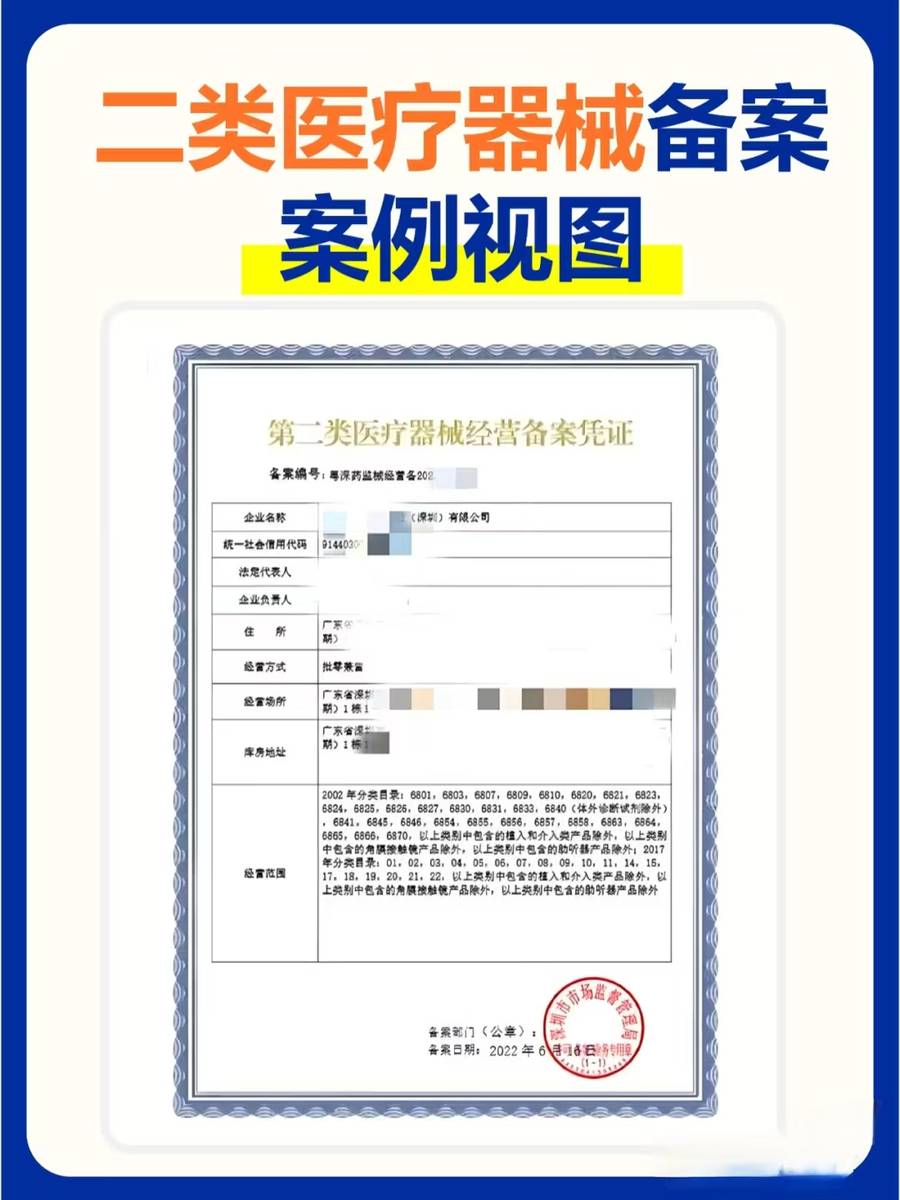
- 注册/备案:一类备案,二、三类注册。
- 临床评价:部分产品可豁免临床试验,通过同品种比对等方式。
- 质量管理体系核查:注册时需通过体系核查。
2. 上市后监管
- 生产许可与经营许可:二、三类生产企业需取得生产许可证,三类经营企业需取得经营许可证。
- 不良事件监测:注册人应建立监测体系,及时报告。
- 再评价:对上市后产品进行再评价,必要时修改说明书或召回。
- 唯一标识(UDI):逐步实施,实现全链条追溯。
五、法律责任与合规建议
新条例大幅强化了法律责任,对无证生产、经营,生产销售不合格产品等行为,最高可处货值金额30倍罚款,并吊销许可证,对法定代表人等责任人员实行禁业处罚。
企业合规建议:
- 建立贯穿全生命周期的质量管理体系;
- 密切关注法规动态,及时调整注册策略;
- 加强不良事件监测与风险预警;
- 利用唯一标识实现精准追溯;
- 定期开展内部审计与法规培训。
##
中国医疗器械法律法规框架以《医疗器械监督管理条例》为纲,部门规章为目,规范性文件和技术指南为支撑,形成了科学、严谨、动态调整的监管体系。随着器械注册人制度、UDI、真实世界数据等新政的推进,法规体系仍在不断完善。从业者应持续学习,确保合规经营,共同推动行业高质量发展。
如若转载,请注明出处:http://www.queenmed0769.com/product/29.html
更新时间:2026-10-18 12:33:23