中国医疗器械产品注册与监管制度解析
医疗器械是关系公众健康与生命安全的特殊产品,其安全性、有效性直接影响到医疗质量和患者权益。我国对医疗器械实行严格的分类管理与注册审批制度,形成了以《医疗器械监督管理条例》为核心、配套规章和规范性文件为支撑的监管体系。本文从分类管理、注册流程、监管机制三个维度,对我国医疗器械产品注册与监管制度进行系统解析。
一、医疗器械分类管理制度
我国根据医疗器械的风险程度,将其分为三类。第一类是指风险程度低,实行常规管理可以保证其安全、有效的医疗器械,如基础外科用刀、剪、钳等。第二类是指具有中度风险,需要严格控制管理以保证其安全、有效的医疗器械,如血压计、心电图机、医用缝合针等。第三类是指具有较高风险,需要采取特别措施严格控制管理以保证其安全、有效的医疗器械,如心脏起搏器、人工心脏瓣膜、植入式器械等。
分类管理是注册与监管制度的基础。不同类别的产品对应不同的注册路径和监管强度:第一类医疗器械实行产品备案管理,由设区的市级药品监督管理部门负责;第二类和第三类医疗器械实行产品注册管理,其中第二类由省级药品监督管理部门审批,第三类由国家药品监督管理局审批。分类目录由国务院药品监督管理部门制定并动态调整,新产品可依据分类规则进行判定,必要时通过分类界定程序确定管理类别。
二、医疗器械注册流程解析
第二类和第三类医疗器械注册须经过注册检验、临床评价、注册申报与技术审评、体系核查、行政审批等环节。
- 注册检验。申请人需将产品送交具有医疗器械检验资质的检验机构进行产品技术要求检验,取得合格的检验报告。检验报告是注册申报的必备资料之一。
- 临床评价。临床评价是证明产品安全有效的重要环节。申请人可通过开展临床试验、同品种比对等方式完成临床评价。对于列入《免于临床评价医疗器械目录》的产品,可免于提交临床评价资料;对于需要通过临床试验证明安全有效的产品,应在具备条件的临床试验机构开展试验。
- 注册申报与技术审评。申请人按要求提交注册申请表、证明性文件、产品技术要求、检验报告、临床评价资料、说明书和标签样稿、质量管理体系文件等申报资料。药品监督管理部门受理后组织技术审评机构对产品的安全性、有效性进行系统评价,必要时开展专家咨询。
- 质量管理体系核查。技术审评过程中,监管部门对申请人质量管理体系进行核查,确认其是否具备持续稳定生产合格产品的能力。体系核查是保障产品上市后质量一致性的关键手段。
- 行政审批与发证。技术审评通过且体系核查合格的,由药品监督管理部门作出审批决定,颁发医疗器械注册证。注册证有效期为五年,有效期届满需申请延续注册。
三、上市后监管机制
医疗器械上市后并非“一注了之”,而是纳入全生命周期监管。主要机制包括:
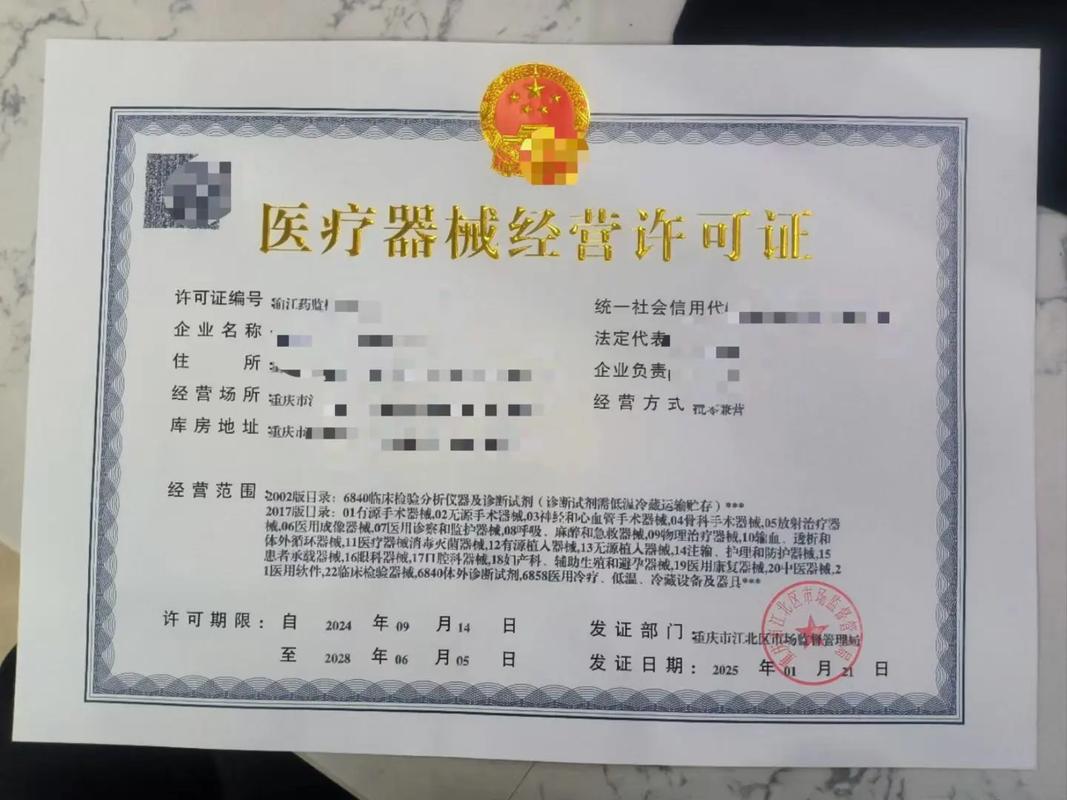
- 生产与经营监管。生产企业须取得医疗器械生产许可证(第二、三类)或办理生产备案(第一类),经营企业须办理经营许可或备案。监管部门通过日常监督检查、飞行检查、专项整治等方式,督促企业持续符合法定要求。
- 不良事件监测与再评价。国家建立医疗器械不良事件监测制度,要求生产经营企业和使用单位报告可疑不良事件。监管部门对不良事件信息进行分析评价,必要时组织开展产品再评价,对确认存在缺陷的产品采取责令召回、暂停生产销售等措施。
- 变更管理与延续注册。产品注册证载明内容发生变化的,申请人应办理变更注册;产品设计要求、原材料、生产工艺等发生实质性变化的,按新产品申请注册,确保变更后的产品风险可控。
- 违法行为查处。对未经许可生产经营、提供虚假资料骗取注册证、生产经营不符合强制性标准产品等违法行为,监管部门依法予以查处,情节严重的纳入信用惩戒,构成犯罪的追究刑事责任。
四、制度特点与合规要点
我国医疗器械注册与监管制度体现了“分类管理、全程管控、科学审评、社会共治”的原则。对注册申请人而言,需重点关注以下合规要点:其一,准确判定产品管理类别,避免因分类不当导致申报路径错误;其二,重视产品技术要求的编制与检验,确保指标科学合理、可检验可验证;其三,规范开展临床评价,临床资料须真实、完整、可追溯;其四,切实建立并运行质量管理体系,避免“重申报、轻体系”;其五,履行上市后义务,落实不良事件监测、召回、变更管理等责任。
随着医疗器械产业快速发展和新技术不断涌现,我国注册与监管制度持续优化,审评审批效率不断提升,监管科学性、规范性日益增强。企业唯有准确理解分类规则、严格遵循注册流程、持续强化全生命周期质量管理,才能顺利完成产品注册并实现合规上市。对于有注册申报需求的企业,可结合自身产品特点,提前规划技术资料准备与体系建设项目,必要时借助专业服务力量提升申报效率与合规水平。
如若转载,请注明出处:http://www.queenmed0769.com/product/34.html
更新时间:2026-10-18 11:58:49